干法电极的包覆误区:7100 kJ/kg 的能量,输给了 300 kJ/kg 的剪切
论文信息:
- Microstructure Evolution in Dry‑Coated Sulfidic All-Solid-State Battery Cathodes: Investigating Core-Shell Particle Morphology. Adv Sci (Weinh). 2026 Oct 12:e78248.
- 在 82 wt% 高镍 NCM85 的硫化物全固态正极里,双螺杆连续挤出的比机械能只有高剪切批次混合的约二十四分之一,却做出了真正的"核壳"包覆—决定包覆成败的不是能量投入,而是应力模式;代价是电子电导掉五倍、LPSCl 表面相纯度从 90% 掉到 60%。
一、为什么这篇值得逐段读
干法电极(dry battery electrode, DBE)在固态电池的量产叙事里已经被讲了四五年。逻辑很顺:硫化物电解质见了溶剂就退化,湿法涂布要 NMP、要烘干、要溶剂回收,能量账和化学账都不划算;干法用 PTFE 在剪切下原纤化,把活性物质、电解质、导电剂"缝"成一张自支撑膜,再辊压到集流体上[2, 5, 6]。
但真正的工艺难点从来不是"能不能成膜",而是同一道混合工序里要同时完成两件互相拉扯的事:
第一件是 PTFE 原纤化。纤维要足够多、足够长、分布足够均匀,否则膜的内聚强度不够,辊压时表面撕裂、掉粉、边缘缺口。
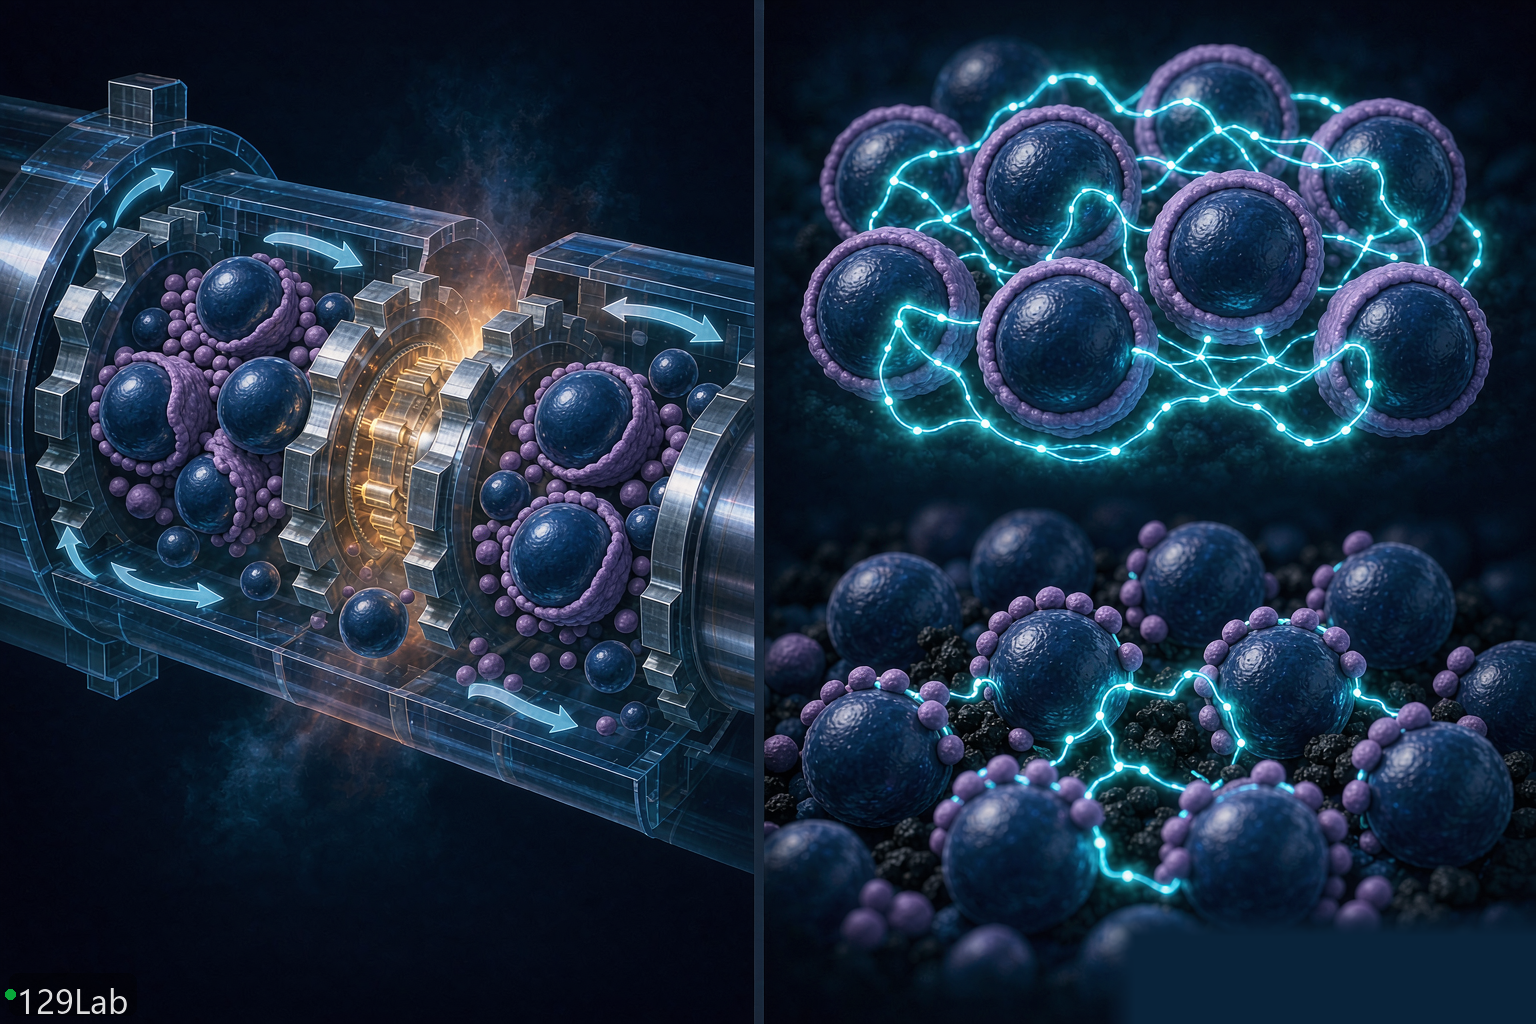
第二件是电解质对活性颗粒的包覆,即所谓"核壳"结构。硫化物电解质(这里是 Li₆PS₅Cl,LPSCl)杨氏模量只有 10–30 GPa,高镍 NCM 是 100–200 GPa,两者差一个数量级;在足够高的剪切应力下,软的 LPSCl 会塑性变形、铺展、贴在硬颗粒表面,形成一层几十到几百纳米厚的壳[8, 9]。这层壳的价值在于把"点接触"变成"面接触":离子从电解质到活性颗粒的路径变短,界面阻抗下降,循环中颗粒收缩造成的接触损失被缓冲。
问题的微妙之处在于,这两件事对剪切的需求方向一致、对温度和时间的要求却相反。原纤化要摩擦、要升温;硫化物要低温、要短停留。宝马这条产线视角的研究,恰好把这对矛盾摊开在数据上。
二、实验设计:把"混合"当成唯一变量
体系固定得很干净:82.0 wt% 多晶 LiNi₀.₈₅Co₀.₁₀Mn₀.₀₅O₂(D₅₀ = 3.8 μm,巴斯夫),15.5 wt% LPSCl(三井金属矿业),2 wt% 炭黑 C65,0.5 wt% PTFE(科慕)。面容量目标 3.2 mAh/cm²,即载量约 22 mg/cm²。隔膜是湿法涂的 PIB + LPSCl(D₅₀ = 5 μm),阳极用 InLi 合金,窗口 2.7–4.2 V,全程干房露点低于 −40 ℃。
两条路线只在混合段分叉:
路线 A,双螺杆连续挤出:Thermo Scientific Process 11,螺杆直径 11 mm,喂料 0.3 kg/h,转速约 180 rpm,双轴有效扭矩约 1.2 N·m。螺杆构型分三段——低剪切的分布段(室温,只做均化,故意不触发原纤化)、100 ℃ 的捏合段(高剪切,原纤化)、研磨段(打散成细颗粒)。按作者给的公式 SME = 2πn(M−M₀)/ṁ 折算,比机械能约 300 kJ/kg。
路线 B,高剪切批次混合 + 机械融合(mechanofusion, MF):Hosokawa Alpine Picoline Nobilta,装料 50 g(约腔体体积一半)。工序是均化(1000 rpm,15 min,5 ℃ 冷却)→ 包覆(3000 rpm,45 min,5 ℃)→ 加 PTFE 再均化(1000–2000 rpm,共 30 min)→ 60 ℃ 原纤化(2000 rpm,10 min)。按 SME = (P−P₀)t/m 逐步累加,总计约 7140 kJ/kg。
表 1 两条混合路线的工艺参数对照(数据取自原文表 1 与实验部分)
| 设备与规模 | Process 11,螺杆 11 mm,0.3 kg/h | Picoline Nobilta,50 g/批 |
| 转速 | 约 180 rpm | 1000–3000 rpm |
| 温度 | 室温 → 100 ℃(原纤化段) | 5 ℃(混合/包覆)→ 60 ℃(原纤化) |
| 累计时间 | 停留时间数分钟量级 | 合计约 100 min |
| 比机械能 SME | 约 300 kJ/kg | 约 7140 kJ/kg |
| 主导应力 | 剪切 | 冲击为主 |
| 干房暴露 | 密闭机筒,短 | 长时间,腔体需干燥空气吹扫 |
| 原纤化表现 | 纤维网络致密,成膜无裂纹 | 纤维稀少,出现炭黑-PTFE 团聚 |
一个必须先说清的细节:两条路线的粉体都不是"原料直接进设备",而是先经行星式混合机做成粗分散预混料,因为实验室挤出机只有一个进料口,粉太松会堵螺杆。这意味着挤出路线的"预混"环节本身没有优化,作者也没有回避这一点。
三、反直觉发现一:能量不是关键变量,应力模式才是
按常识,包覆是"做功"的结果,投入的机械能越多,变形越充分。批次混合的 SME 是挤出的近 24 倍,理应先做出核壳。
结果相反。SEM 上,挤出颗粒被细密的 PTFE 纤维在三维方向交织,CAM、SE、炭黑分布均匀,看不到团聚,也看不到颗粒开裂;放大看,CAM 表面多出一层"被压扁、摊开"的 SE,EDX 面扫里 S/P/Cl 信号呈均匀薄层,明显削弱了下方 Ni/Co/Mn/O 的信号。批次混合的粉体虽有内聚性,但几乎看不到纤维,反而出现多处炭黑团聚——作者的解释是 PTFE 先加后混时把炭黑"抓"进了自己的团簇,这一点与 Horst、Huber、Damnali 等人的观察一致。
作者给出了一个我认为是全篇最漂亮的定量论证。假设 CAM 为等密度球,动能 E ∝ ½mv² ∝ D³。同一体系里另有一个 D₅₀ = 8.7 μm 的大颗粒 NCM,直径比 2.29 倍,单颗粒动能差约 12 倍。在初期试验中,这个 8.7 μm 的颗粒在同样的批次 MF 工艺下成功包上了壳;换到 3.8 μm 就失败。也就是说,机械融合存在一个由粒径决定的能量阈值:颗粒越小,碰撞传递的冲量越小,越难把 SE 压服。
而挤出不靠冲击,靠剪切。物料在捏合元件与机筒之间被强制拖曳、碾压,螺槽里的应力状态是持续的面剪切而非瞬时点撞击。对"把一颗软颗粒压扁到硬球表面"这个动作来说,面剪切显然比点冲击更对路。于是出现了这样的图景:投入 300 kJ/kg 的剪切,做出了 7140 kJ/kg 冲击做不到的包覆。
这条结论的工程含义比它的学术含义更硬:用比机械能(SME)作为干法混合的放大判据是危险的。SME 是能量标量,丢掉了应力的方向与作用方式;同样 1000 kJ/kg,冲击和剪切对微结构的作用可以完全相反。真正可放大的无量纲量应该同时包含应力类型、作用次数与物料停留时间分布,而这恰恰是双螺杆相对于批次设备最容易调控、也最难在小试设备上外推的部分。
四、表征证据链:四种手段交叉验证"壳"的存在
核壳是个形态学主张,单靠 SEM 容易被质疑"看到的只是偶然贴附"。本文用了四组互补证据,逻辑是:形貌看覆盖、衍射看体相、粒度看团聚、光电子能谱看表面化学计量。
表 2 结构与界面表征的证据链(数据取自原文图 1–3 与表 S2)
| SEM + EDX | 颗粒形貌与元素分布 | 挤出样:SE 变形铺展、S/P/Cl 呈均匀薄层;批次样:CAM 表面基本无 SE | 核壳只在挤出样可见 |
| XRD + Rietveld | 体相晶体结构 | NCM 晶粒 200–350 nm、微应变约 5×10⁻⁴、晶胞体积变化 +0.04%,全部不显著 | 混合未损伤 NCM 体相 |
| 激光衍射 | 粒径分布 | 主峰稳定在 3.8 μm,副峰 0.3 μm 对应 SE | 无破碎、无磨蚀 |
| XPS Li 1s/Ni 3p、S 2p/Ni 3p | 表面覆盖度 | 预混与批次同为 0.5 / 8.1;挤出升至 1.2 / 13.8;大颗粒样达 4.4 / 79.2 | 挤出显著提升 CAM–SE 界面覆盖 |
| XPS Ni 2p | 核信号衰减 | 预混与批次双峰仍可见;挤出样双峰基本消失 | NCM 表面被有效包住 |
| XPS S 2p | LPSCl 相纯度 | 预混近 100%,批次约 90%,挤出约 60% | 高温短时反而降解更多 |
覆盖度指标的物理含义值得多说一句。XPS 的探测深度只有几纳米,如果 CAM 外面真有一层壳,壳越厚、越连续,内部 Ni 的信号衰减越厉害,于是"壳元素信号 / 核元素信号"的比值就成了覆盖度的半定量代理。这里有个耐人寻味的分层:同一工艺下,大颗粒(8.7 μm)的 S/Ni 达到 79.2,小颗粒(3.8 μm)只有 13.8,两者都不是零。这既证明挤出对小颗粒同样有效(相对预混的 8.1 提升了 70%),也说明小颗粒远未做到"完整包覆"——按作者引 Kissel 等人的估算,理论壳厚是可以算出来的,但实际覆盖率显然受粒径与剪切历史共同限制。
XRD 的阴性结果同样重要。有人会怀疑高能混合会不会把 NCM 打出微应变、甚至改变晶格;Rietveld 精修给出的答案是没有:晶粒尺寸、微应变、晶胞体积三项全部在误差内。作者顺带对比了 Hou 等人报道的机械融合包覆后 NCM 出现明显宏观应变与结构无序,说明本文的工艺窗口更"温和"。这条对照很有价值——它把"包覆"和"损伤"这两个常被混为一谈的效果分开了。
五、反直觉发现二:相纯度只剩 60%,离子电导却更高
这是全文最容易被忽略、但对产业化最关键的一段。
XPS 的 S 2p 分峰给出三个物种:LPSCl 在 161.5 eV,Li₂S 在 160.3 eV,Li₂SO₄ 在 168.5 eV。以总硫为基准归一后,LPSCl 相纯度分别是:预混近 100%、批次约 90%、挤出约 60%。挤出样的表面污染物层厚约 1 nm,比另外两个样品高一个数量级。
原因不难找。批次混合的包覆段全程 5 ℃ 冷却,硫化物水解与氧化的动力学被压住;挤出机的原纤化段必须升到 100 ℃ 才能让 PTFE 软化、拉丝,而硫化物在这个温度下与痕量水、CO₂ 的反应速率显著上升。作者给出两条公认的降解方程:
Li₆PS₅Cl + (1+4x)H₂O + CO₂ → Li₃P(S₁₋ₓOₓ)₄ + LiCl + Li₂CO₃ + (1+4x)H₂S↑
Li₆PS₅Cl + 4H₂O → LiCl + Li₂S + Li₃PO₄ + 4H₂S↑
H₂S 释放是硫化物车间最现实的安环约束,而 LiCl、Li₂CO₃、Li₂SO₄ 这些产物都是离子绝缘相,堆在电解质表面会抬高界面阻抗。按常理,60% 相纯度的电极应该更差。
实测却反了:挤出电极的离子电导 0.022 mS/cm,批次 0.007 mS/cm,差三倍以上;两者孔隙率都约 16%,有效 SE 体积分数都约 25.8 vol%,比较条件是对得上的。作者用电化学迂曲度解释:挤出样 14.6,批次样 39.6。核壳结构把 SE 均匀铺在 CAM 表面,离子通路变成一层连续薄膜,中断点少;批次样里 SE 还是散落的颗粒,通路要靠颗粒间的偶然接触串起来,迂曲度高得多。
于是逻辑闭环成一句话:微结构对离子传输的贡献,压过了表面化学退化带来的损失。这句话的分量在于它划出了一个工艺窗口——只要包覆做得足够好,可以容忍一定程度的硫化物表面降解;反过来,如果包覆没做好,就算把相纯度守到 90%,离子通路照样堵。
但我不打算把这条结论当成普遍规律。XPS 只测表面几纳米,它给出的是"表面相纯度",不是体相离子电导;而 1 nm 的降解层在 22 μm 厚的电极里占比极小,短期半电池当然看不出后果。等做到 100 圈、200 圈,界面层随裂缝向内生长,这 40% 的相损失会不会变成阻抗增长的主因,本文没有回答——它明确写了长循环是后续工作。
六、从粉到膜:辊压数据暴露了纤维化的真相
两条路线的粉体都在同一台双辊热压机上成膜:辊宽 100 mm,线速 0.1 m/min,剪切比 70%(两辊异速),线载荷 100 N/mm,辊温 60 ℃;第二道降到 50 N/mm、剪切比 0%,把膜贴合到带底涂的铝箔上。
宏观上,挤出膜无裂纹、无孔洞,表面虽有大尺度明暗条纹,但 SEM 下平整;批次膜出现多条纵向空洞缺陷,还有 PTFE 团聚块——作者判断是物料粘到对辊后被撕下来的残留,本质是粘结能力不足。
更硬的证据来自辊压过程本身的监测。间隙宽度以 500 ms 采样,挤出样的间隙波动只有 6 μm,批次样 43 μm;扭矩均值与方差分别是 21.8 N·m / 0.5 N·m 与 25.4 N·m / 3.0 N·m。间隙方差直接对应膜厚均匀性,扭矩方差对应粉体剪切行为的稳定性。换句话说,粉体在辊隙里的流动状态,早在电化学测试之前就已经暴露了工艺成败。
拉伸测试给出第三个独立证据:两者都是涂层内聚破坏(不是界面脱粘),但挤出电极内聚强度 29.4 N/cm²,批次电极 9.3 N/cm²,差三倍。作者引的文献值——干法电极 18.7 N/cm²、湿法电极 41.3 N/cm²——说明挤出路线已经越过了干法的及格线,但仍低于湿法。
这里有个容易被忽视的推论点:批次粉体的 SEM 里几乎看不到纤维,可成膜之后反而能看到"更明显的 PTFE 纤维"。这不是矛盾,而是辊压的强剪切补做了混合段没做完的原纤化。代价是这种"补做"不均匀——缺陷与团聚就是它的痕迹。
七、电化学:CAM 利用率从 0.75 到 0.85
半电池用 800 MPa 冷压,InLi 阳极。两组电极的装配参数略有差异(挤出 3.23 g/cm³、孔隙 12.6%、载量 22.58 mg/cm²、面容量 3.26 mAh/cm²;批次 3.30 g/cm³、10.8%、24.93 mg/cm²、3.58 mAh/cm²),批次样的载量反而更高,这点对比较有利——挤出样是在"更少活性物质"的条件下赢的。
表 3 传输与电化学性能对照(数据取自原文图 5、图 6 与表 2、表 3)
| 电子电导(24 MPa, 25 ℃) | 0.35 mS/cm | 1.72 mS/cm | 批次高约 5 倍 |
| 离子电导(12 MPa, 25 ℃) | 0.022 mS/cm | 0.007 mS/cm | 挤出高约 3 倍 |
| 电化学迂曲度 | 14.6 | 39.6 | 挤出低 63% |
| 首圈充电比容量 | 204.1 mAh/g | 187.5 mAh/g | 挤出高 9% |
| 首圈库仑效率 | 85.46% | 83.12% | +2.3 个百分点 |
| 0.1C 比容量 | 162 mAh/g | 142 mAh/g | +14% |
| 0.5C 比容量 | 72 mAh/g | 35 mAh/g | +106% |
| 1C 比容量 | 18 mAh/g | 9 mAh/g | +100% |
| 有效 CAM 利用率 θ | 0.85 | 0.75 | +0.10 |
| 特征时间常数 τ | 1.73 h | 3.28 h | 挤出更小 |
电子电导的反转是本文最诚实的一处。核壳包覆用的是电子绝缘的硫化物,把高镍 NCM(电子电导在 10⁰ mS/cm 量级)的表面盖住,等于主动切断了活性颗粒对电极电子导通的贡献;再加上挤出样的炭黑分布更均匀、没有形成"富集通路",电子电导掉到批次的五分之一完全讲得通。这是拿电子换离子,不是全面提升。作者引 Minnmann 等人的分析指出,这种效应在高镍、高活性物质含量下被放大,本文 82 wt% 正好落在这个区间。
我的判断是:这个权衡在薄电极、低倍率下无伤,因为电子路径短、电流密度低;但一旦把载量推到 4 mAh/cm² 以上、或者要求 2C 以上充电,电子通路可能反超成为瓶颈。本文的倍率数据其实已经露出苗头——两组样品在 1C 都只剩 9–18 mAh/g,容量塌得极快,作者自己也承认可能与隔膜-阳极界面(0.5 t、1 min 的装配参数)有关,而不是纯粹的电极性质。换句话说,这套半电池还没跑到能区分"电子限制"与"离子限制"的区间。
倍率数据的解读要谨慎。0.5C 上 72 与 35 mAh/g 的差距(106%)看着惊人,但基数已经很低;真正稳的比较是恒压计时安培法给出的低倍率端:0.03C 下 188 与 179 mAh/g,只差 5%。作者用 Tian、Yanev 等人的模型拟合出 Q₀ = 190 mAh/g(两组一致),再算 θ = Q(0.1C)/Q₀,得到 0.85 与 0.75。这个处理很干净:它把"活性物质到底有多少被电化学接通"从"倍率好看不好看"里剥离出来了。
DRT 分析给出的图景与之一致:两组在高频的体相电阻、隔膜电阻、阳极界面电阻几乎重合,差异集中在 1 kHz 附近的电荷转移与更低频的扩散。作者坦承电荷转移峰(P3)难以定量、且明显小于扩散峰(P4),所以更可能的主控因素是电极的离子电导。这个结论与前面 XPS 相纯度的"反直觉"互相支撑:决定性能的是通路,不是表面化学。
八、把这篇放进工艺路线图里
干法电极不是一条路线,而是好几条。把本文放进现有格局里看,能看清它解决的是哪一段。
表 4 三条干法正极路线的定位(定性对照,文献依据见文末)
| 溶剂与干燥 | 无 | 无 | 需有机溶剂 + 烘干 + 回收 |
| 硫化物相容性 | 好(密闭、短停留),但原纤化需 100 ℃ | 最好(可 5 ℃ 全程冷却) | 差,需选特定溶剂体系 |
| 小颗粒 CAM 包覆 | 有效 | 受粒径阈值限制(8.7 μm 可、3.8 μm 不可) | 无包覆概念 |
| PTFE 原纤化 | 螺杆构型可控,纤维网络致密 | 依赖辊压"补做",均匀性差 | 不涉及 |
| 放大成熟度 | 中(11 mm 螺杆、0.3 kg/h 已验证) | 高(MF 已用于吨级粉体) | 最高 |
| 主要短板 | 高温段加速硫化物降解 | 小颗粒包覆失效、干房暴露时间长 | 溶剂与能耗 |
这张表解释了一个产业现实:为什么很多中试线最后选择"批次预混 + 挤出"的混合方案,而不是二选一。批次设备擅长低温、长时的化学温和处理,挤出擅长短时、高剪切的形态塑造,两者的优势区间不重叠。本文结尾也提到"把两种方法整合成互补的混合概念是有前景的路径",这句话比它的数据更像产线语言。
九、工程判断:五条可以直接拿走的结论
第一,混合工段是 ASSB 正极的第一性工序,不是辅机。 同一配方、同一辊压参数,仅换混合方式,首圈容量差 9%、0.5C 容量差一倍、内聚强度差三倍。把混合当作"把粉拌匀"的阶段,等于放弃了对界面与通路的全部控制权。
第二,SME 不能单独作为放大判据。 300 kJ/kg 的剪切胜过 7140 kJ/kg 的冲击,说明能量标量丢失了应力模式这一维。做工艺放大时,至少要把"剪切/冲击比、作用次数、停留时间分布"三项与 SME 并列。
第三,粒径与工艺必须联合选型。 高镍正极往小颗粒走是为了倍率与抗开裂,但小颗粒恰好落在机械融合的动能阈值以下。若坚持 MF 路线,就得接受更大粒径带来的裂纹风险;若坚持小颗粒,就得换到剪切主导的设备。
第四,核壳是"以电子换离子"的交易,要按电极设计兑现。 电子电导从 1.72 掉到 0.35 mS/cm,在薄电极上无感,在厚电极上可能要还债。工程上的对冲手段是提高导电剂的长程连通性(例如碳纳米管或气相生长碳纤维),而不是简单加量——因为加量会挤占 SE 的体积分数,把刚修好的离子通路又堵回去。
第五,低温是硫化物的生命线,而 PTFE 需要高温,这个矛盾目前没有免费解。 本文的 100 ℃ 原纤化让表面相纯度掉到 60%,靠微结构优势硬扛过去了。更彻底的方向是降低 PTFE 的纤维化温度(更低分子量、改性 PTFE、或部分替代粘结剂),或者把原纤化段的停留时间压到秒级,让降解来不及发生。这两条都还没在公开文献里被系统验证。
十、客观评价:这篇论文没有回答的问题
局限一,没有长循环。 全文的核心主张是"核壳能防止循环中的接触损失",但所有电化学数据都停留在首圈与倍率。作者把长循环写成后续工作,这在逻辑上是合理的,但也意味着"防止接触损失"目前只是形貌学推论,不是被循环数据验证的结论。
局限二,半电池 + InLi 阳极的外推风险。 拟合出的拉伸指数 n 分别是 1.355 与 1.225,而文献通常报 n ≤ 1;作者自己指出,n > 1 可能反映 InLi 阳极的阻抗贡献叠加到了正极行为上。加上 1C 时两组容量都塌到 9–18 mAh/g,说明这套半电池在高倍率端已经被阳极或界面限制,无法干净地归因。换到石墨或硅碳全电池,结论可能变形。
局限三,"结构压倒化学"的结论缺少直接证据。 作者用 XPS 表面相纯度 + 对称电池离子电导 + 迂曲度三者串起因果,但没有截面成像、没有 3D 断层重建、也没有把降解层厚度与界面阻抗做定量关联。文中明确写了"截面成像与三维微结构建模在本工作范围内不可用",结论依赖体相传输、孔隙率与表面形貌的互补推断。这是诚实的表述,也说明因果链还差一环。
局限四,覆盖率指标是半定量的。 Li/Ni、S/Ni 的峰面积比没有物理模型支撑(作者自己说"未赋予更多物理意义"),只能做相对比较。真正的壳厚估算被放到了补充材料里,正文没有给出。这意味着"包覆度 13.8 到底相当于多少纳米"这个问题,读者无法从正文回答。
局限五,放大链条断在小试。 11 mm 螺杆、0.3 kg/h 与量产设备之间,螺杆几何、停留时间分布、传热条件都会变。作者自己点出了三个风险:更大设备的外推性、高摩擦导致的机械磨损与产品污染、以及需要中试验证。这些不是客套话——硫化物 + 高硬度 NCM 的磨蚀性,对螺杆与机筒的寿命是实打实的成本项。
局限六,PTFE 的监管阴影没有讨论。 0.5 wt% 的用量很小,但 PFAS 类物质的合规讨论正在收紧,而干法电极目前几乎完全依赖 PTFE 原纤化。本文把它当作既定材料,没有评估替代粘结剂的可行性。这属于行业层面的问题,不该由一篇工艺论文承担,但读者需要知道这条技术路线的"粘结剂单点依赖"。
十一、结语
这篇论文的真正贡献,不是"挤出比批次好"这个结论——那太依赖具体体系——而是把"混合"这个长期被当作黑箱的工序,拆成了可以测量、可以比较、可以放大的几个物理量:比机械能、应力模式、停留时间、气氛暴露、相纯度、覆盖度、迂曲度。它给出的最反直觉的一条是:在干法电极里,能量的多少不决定结果,应力的性质才决定结果。
对做电芯的人来说,这条结论的实际价值是省时间:不必再靠加大转速、延长混合时间来"堆"包覆,而应该去调螺杆构型与温度窗口。对做材料的人来说,它提了个醒:粒径往下走的时候,配套的工艺窗口要重新找,8.7 μm 能做的事,3.8 μm 未必能做。
至于 60% 相纯度还能跑出更高离子电导这件事,我倾向于把它读成一个警告而不是一个许可:它说明微结构还有很大的优化余量,也说明我们目前对"硫化物到底能容忍多少表面降解"这个问题,还没有定量的答案。
📚 参考文献
[1] Wolf M, Stoeckle A, Wilhelm R, Plass MA, Hosseini M, Kriegler J, Huber K, Lux S. Microstructure Evolution in Dry‑Coated Sulfidic All-Solid-State Battery Cathodes: Investigating Core-Shell Particle Morphology. Adv Sci (Weinh). 2026 Oct 12:e78248.
[2] LU Y, ZHAO C Z, YUAN H, et al. Dry electrode technology, the rising star in solid-state battery industrialization[J]. Matter, 2022, 5(3): 876-898.
[3] T. Schmaltz, F. Hartmann, T. Wicke, L. Weymann, C. Neef, J. Janek, A Roadmap for Solid-State Batteries. Adv. Energy Mater. 2023, 13, 2301886.
[4] Janek, J., Zeier, W. A solid future for battery development. Nat Energy 1, 16141 (2016).
[5] HIPPAUF F, SCHUMM B, DOERFLER S, et al. Overcoming binder limitations of sheet-type solid-state cathodes using a solvent-free dry-film approach[J]. Energy Storage Materials, 2019, 21: 390-398.
[6] DUPUY A, CANGAZ S, ROSNER M, et al. Scalable cathode electrode and sulfidic separator manufacturing by DRYtraec® process for solid-state batteries[J]. Journal of Energy Storage, 2025, 134: 118172. DOI: 10.1016/j.est.2025.118172.
[7] WOLF M, VOM HAU B, WILHELM R, et al. Impact of Extrusion and Direct Calendering on Dry-Coated Cathodes for Sulfidic All-Solid-State Batteries[J]. Advanced Energy Materials, 2026, 16(11). DOI: 10.1002/aenm.202506443.
[8] LEE D, SHIM Y, KIM Y, et al. Shear force effect of the dry process on cathode contact coverage in all-solid-state batteries[J]. Nature Communications, 2024, 15(1). DOI: 10.1038/s41467-024-49183-3.
[9] KISSEL M, FRANKENBERG F, DEMUTH T, et al. Mechanofusion-derived cathode composite microstructures with scalable mixed conducting matrix coatings for solid state batteries[J]. Nature Communications, 2026, 17(1). DOI: 10.1038/s41467-026-71305-2.
[10] MINNMANN P, QUILLMAN L, BURKHARDT S, et al. Quantifying the Impact of Charge Transport Bottlenecks in Composite Cathodes of All-Solid-State Batteries[J]. Journal of The Electrochemical Society, 2021, 168(4): 040537. DOI: 10.1149/1945-7111/abf8d7.
[11] KETTER L, GREB N, BERNGES T, et al. Using resistor network models to predict the transport properties of solid-state battery composites[J]. Nature Communications, 2025, 16(1). DOI: 10.1038/s41467-025-56514-5.
[12] SCHLAUTMANN E, WEISS A, MAUS O, et al. Impact of the Solid Electrolyte Particle Size Distribution in Sulfide-Based Solid-State Battery Composites[J]. Advanced Energy Materials, 2023, 13(41). DOI: 10.1002/aenm.202302309.
[13] FRANKENBERG F, HECK C A, KISSEL M, et al. Tailoring Composite Microstructure Through Milling for Dry-Processed Sulfide-Based Solid-State Battery Cathodes[J]. Small, 2025, 21(41). DOI: 10.1002/smll.202507279.
[14] NAILLOU P, BOULINEAU A, DE VITO E, et al. Evidencing Phase Transformations of Li6PS5Cl Argyrodite under Ambient Air and Dry Room Exposure[J]. ACS Applied Materials & Interfaces, 2024, 16(40): 53855-53863. DOI: 10.1021/acsami.4c11458.
[15] WILHELM R, SCHUSTER R, KUTSCH T, et al. Exploring the Electrochemical Stability Window of an All-Solid-State Composite Cathode via a Novel Operando Tender XPS Setup[J]. ACS Applied Materials & Interfaces, 2025, 17(26): 38571-38586. DOI: 10.1021/acsami.5c01672.
[16] YANEV S, AUER H, HEUBNER C, et al. Rapid Determination of All-Solid-State Battery Performance via Chronoamperometry[J]. Journal of The Electrochemical Society, 2022, 169(9): 090519. DOI: 10.1149/1945-7111/ac8fbb.
[17] TIAN R, KING P J, COELHO J O, et al. Using chronoamperometry to rapidly measure and quantitatively analyse rate-performance in battery electrodes[J]. Journal of Power Sources, 2020, 468: 228220. DOI: 10.1016/j.jpowsour.2020.228220.
#固态电池#全固态电池#干法电极#干法工艺#双螺杆挤出#核壳包覆#PTFE原纤化#硫化物电解质#LPSCl#高镍正极#NCM85#电子电导#应力模式#比机械能#连续制造#卷对卷量产#固态电池量产#界面接触#电池成本#动力电池新国标#电池制造#宝马#工艺放大
本文基于公开学术文献与作者工程经验整理,仅供技术学习与研究交流,不构成任何产品选型、工程实施或商业决策依据。文中性能数据均引自公开文献,具体参数以官方最新资料与实测为准。