2018 年,色谱数据系统(CDS,Chromatographic Data System)的 OQ(运行确认,Operational Qualification)做到第三天,一条用户权限用例没过:禁用的账号还能登录进去。
测试工程师说,这是服务没重启,重跑就行。
我点头了。重跑通过,报告干干净净批了下去。
四个月后客户来审计,审核员翻到这条用例的执行记录,问:第一次运行报错的截图,在哪。
我翻了三遍,只有第二次的。
那记录不是被谁藏起来了,是被"重跑"顺手删掉了。
法规没给验证期开例外
《药品生产质量管理规范(2010 年修订)》(2011-03-01 施行)第十章专门讲偏差处理:要调查、评估影响、处置、记录。附录《确认与验证》(2015-12-01 施行)把验证期的偏差也纳进同一套要求,没给验证阶段单开一条路。
《药品记录与数据管理要求(试行)》(2020 年发布,2020-12-01 施行)更硬一层:记录不得覆盖、不得删除,修改必须留痕。
EU GMP Annex 11(欧盟 GMP 附录 11,2011-06-30 生效)第 13 节 Incident Management:所有事件都要记录、评估,并查明原因。
GAMP 5 第二版(ISPE,2022 年发布)把偏差当知识来源:它的价值是告诉你原来哪个假设错了。
五份都没说验证期的偏差可以不记,也没说该开几条。
三种做法,把偏差做没了
第一种,当测试失败处理:改一下环境,重跑一遍,交通过的记录。
重跑本身没错,错的是只留第二次。第一次的截图、日志、时间戳,是判断"环境问题还是系统缺陷"的唯一依据;删掉,等于把待判断的问题改成"已通过"。
第二种,进度压着走:报告先写"不符合项已解决",偏差事后补。
报告签字那天的结论是"全部通过",偏差台账上还挂着一条没关的——两张纸对不上,审核员不用问别的。
第三种,一条不符开一条偏差,一个模块开出二十条。
听着严谨。后果是 QA 审不过来,真正的系统缺陷混在十几条"预期值填错""数据不规范"里。开得太多和一条不开,一样把问题埋了。
通病是把记录当成本、把结论当目标。要交的不是"通过",是"这条不符是什么、影响了什么、谁认了"。
换个顺序:先判它是什么,再动手
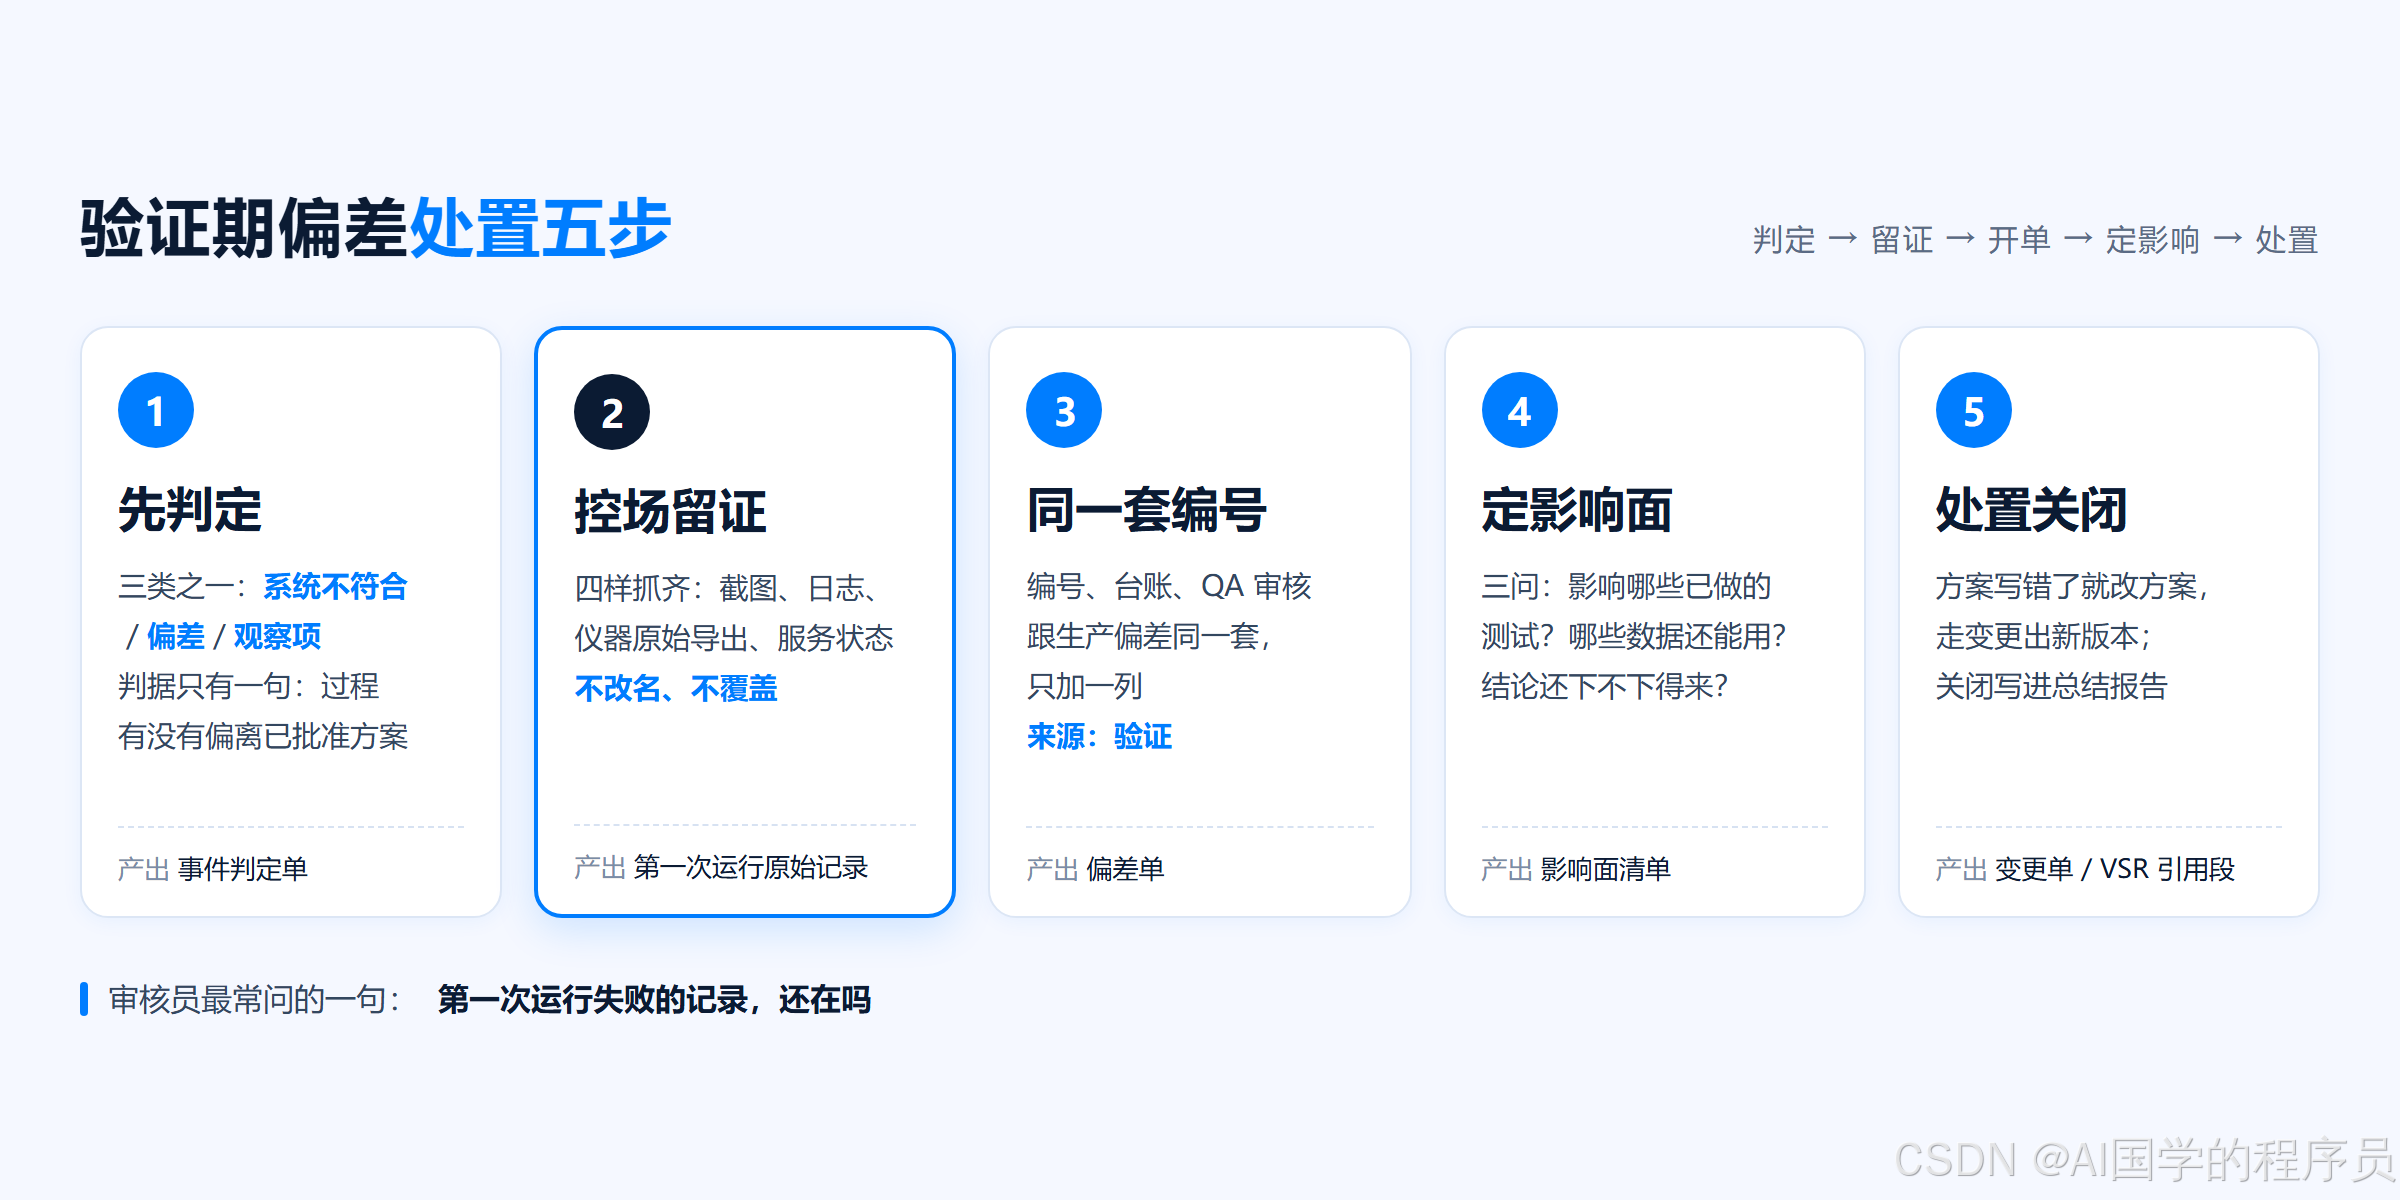
这套活儿属于计算机化系统验证(CSV,Computerized System Validation)的执行环节。五步。
第一步,停手,先判它是哪一类。
三类:系统不符合(功能真不满足)、偏差(过程偏离已批准的方案或程序)、观察项(只影响记录格式)。
判据只有一句:看过程有没有偏离已批准的方案或程序,不看结果好不好。 结果是不通过、过程没偏,走缺陷;跳了一步、用了没批准的测试数据、环境没准备,那才是偏差。
为什么:三类记录格式、签字人和关闭时机都不同,判错一次后面全歪。
第二步,控场留证,原记录一个字不改。
截图带时间戳、系统日志、仪器原始导出、服务状态,四样抓齐。不改名、不覆盖。
为什么:重跑只能证明"现在通过了",证明不了"当时为什么不过"。
第三步,用同一个编号系统,别给验证期另造一套。
偏差编号、台账、QA 审核路径跟生产偏差同一套,只加一列"来源:验证"。
为什么:另造一套,验证偏差在年度回顾里就消失了;一问"有几套台账",这题就答不好。
第四步,定影响面,三问过一遍。
影响哪些已完成的测试?影响哪些已产出的数据还能不能用?影响结论还下不下得来?
为什么:严重程度不看现象大小,看污染面。环境没准备好的话,前面三天全得重做。
第五步,该改方案走变更,关闭时写进总结报告。
结论是"方案写错了",就改方案、走变更、出新版本,不在原文件上手改。偏差可以在验证总结报告(VSR,Validation Summary Report)批准前关掉,也可以在报告里引用并写明处置计划——不能两份都不提。
为什么:最后一步不是关闭,是有人认了结论。签在报告上那句话,比台账里的状态要紧。
什么情况别用
测试脚本自己写错了。 属文件缺陷,走文件更正,不开系统偏差,但更正记录要留。
还在预验证或试运行,系统没进 GxP(药品质量管理规范的总称)范围。 开正式偏差只会堆没人看的记录,用问题清单就够。
检查已进场、缺陷已开。 别让新偏差把已答的缺陷卷回来,先答检查问题。
同一根因的第十条重复偏差。 可合并成一条主偏差挂子项,编号不能少。
交付件:处置流程图
表一,三类判定(从上往下问,碰到第一个"是"就停):
表二,五步处置卡,每步只问产出和签字:
| 1 判定 | 定三类之一 | 判定单 | 执行人+QA |
| 2 留证 | 四样抓齐 | 截图、日志、原始导出 | 执行人 |
| 3 开单 | 用同一编号系统 | 偏差单,来源标"验证" | QA |
| 4 定影响 | 三问过一遍 | 影响面清单,指到用例编号 | 验证负责人 |
| 5 处置 | 改方案走变更 | 变更单、VSR 引用段 | 质量负责人 |
用法:判定单当天填,隔一夜记忆和证据都会变形;影响面清单要指到用例编号。
检查官会怎么问
「验证期间出过偏差吗?」
答:给偏差台账,指"来源:验证"那一列,再给总结报告里的引用段。答"没有",下一句就是"一条都没有?"
「这条偏差影响哪些已完成的测试?」
答:给影响面清单,指到具体用例编号和报告页。答"不影响",等于承认没评估。
「第一次运行失败的记录还在吗?」
答:给带时间戳的截图和日志,重跑的记录单独存放、标明第几次。这一问专打"重跑就当没发生过"。
一句总结
偏差不怕开,怕的是它只活在台账里,进不了报告。
下一篇:第 17 篇《文档签署:电子签 vs 湿签,哪些能电子化》——签在纸上的和签在系统里的,法律效力不是一回事。
法规依据
关于我
在实验室一线待了 13 年(9 年制药 + 4 年第三方检测),做的一直是实验室信息化。做过某商业 LIMS 产品的甲方 PM——一期、二期两轮上线都由我主导(招标到 3Q 验证到验收全流程);也在那套系统上自己做过二次开发——把纸质的账号申请流程搬到线上跑;在那之前还有 6 年多 CS 架构 LIMS 的使用与运维经验(其中一段经远程桌面接入)。现在专做实验室里那些重复劳动:报表自动生成、仪器数据对接、合规文档批量处理。
本科物理化学、硕士计算机化学,既听得懂 QA 说的变更控制,也看得懂仪器导出的原始数据长什么样。SOP、偏差、OOS、样本流转这些词,不用你解释。
现在主要做这几类:
– 检验报告与台账批量生成:模板不动,数据自动填,格式一步不错
– 仪器数据对接:色谱、光谱、酶标仪导出的原始文件,解析、清洗、入库、转成报表
– 合规文档自动化:SOP、验证方案、批记录这类重复文档的批量生成与核对
– 数据完整性核查:按 ALCOA+ 逐条核对原始数据与记录是否对得上
手里有这类活儿卡着,或者只是想问问能不能自动化,都欢迎评论区聊,先把问题说清楚再谈怎么做。